
- Produkte, Geräte, Systeme, Anlagen für Anwendungen
- Übersetzt mit KI
Francesco Della Marca
Qualifizierung von Stabilitätskammern gemäß ICH Q1
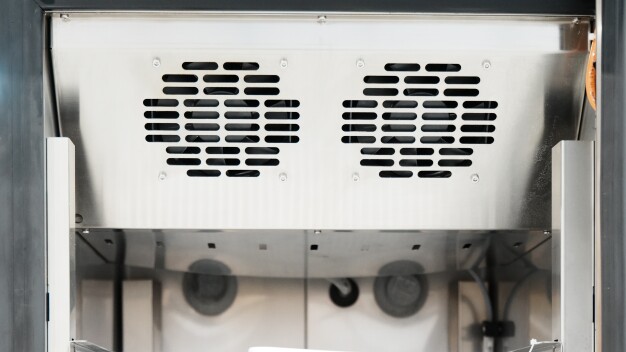
Oberer Teil des Prüfraums einer Stabilitätskammer, mit den Umwälzventilatoren hinter der Edelstahlverkleidung. © FDM Environment Makers
Oberer Teil des Prüfraums einer Stabilitätskammer, mit den Umwälzventilatoren hinter der Edelstahlverkleidung. © FDM Environment Makers
Eine Stabilitätsstudie kann sich über Jahre erstrecken, und jeder Datenpunkt hängt davon ab, dass die Klimakammer während der gesamten Zeit ihre Bedingungen einhält. ICH Q1A(R2) legt die Lagerbedingungen und deren Toleranzen fest, sagt jedoch nicht, wie eine Kammer nachweist, dass sie diese einhalten kann. Dieser Nachweis erfolgt durch die Qualifizierung, wobei vieles innerhalb der Kammer entschieden wird: wo die Luft strömt, wie die Proben platziert werden und was beim Öffnen der Tür geschieht.
Was die Leitlinie von der Ausrüstung verlangt
ICH Q1A(R2) definiert die Bedingungen, unter denen Stabilitätsdaten für neue Wirkstoffe und Arzneimittel erzeugt werden: 25 °C ± 2 °C / 60 % rF ± 5 % rF oder 30 °C ± 2 °C / 65 % rF ± 5 % rF für Langzeitstudien, 30 °C / 65 % rF für Zwischenstudien und 40 °C ± 2 °C / 75 % rF ± 5 % rF für beschleunigte Studien. Für Produkte, die für die Lagerung im Kühlschrank bestimmt sind, werden Studien bei 5 °C ± 3 °C durchgeführt, für Produkte, die für die Lagerung im Gefrierschrank bestimmt sind, bei −20 °C ± 5 °C. Bei der Einreichung müssen die Langzeitdaten mindestens zwölf Monate abdecken; anschließend wird die Studie bis zum Ende der vorgeschlagenen Haltbarkeitsdauer fortgeführt.
Was die Leitlinie über die Ausrüstung selbst sagt, ist kurzgefasst. Ihr Glossar legt fest, dass die Ausrüstung in der Lage sein muss, die Lagerbedingung innerhalb der definierten Bereiche zu regeln, dass die tatsächliche Temperatur und Feuchte während der Lagerung überwacht werden sollten und dass kurzfristige Spitzen aufgrund des Öffnens der Tür als unvermeidbar akzeptiert werden. Abweichungen, die durch einen Geräteausfall verursacht wurden, müssen bewertet werden; Abweichungen außerhalb der Toleranzen von mehr als 24 Stunden sollten im Studienbericht zusammen mit einer Bewertung ihrer Auswirkungen beschrieben werden.
Wie diese Fähigkeit nachgewiesen wird, mit wie vielen Sensoren und unter welcher Beladung, bleibt dem allgemeinen GMP-Rahmen für die Qualifizierung überlassen: in Europa Anhang 15 der EU-GMP-Leitlinien.
Von der Spezifikation zur Leistungsprüfung
Anhang 15 beschreibt die Qualifizierung als eine Abfolge dokumentierter Phasen. Sie beginnt mit der User Requirements Specification und der Designqualifizierung und wird mit der Installationsqualifizierung (IQ), der Funktionsqualifizierung (OQ) und der Leistungsqualifizierung (PQ) fortgesetzt. Bei einer Stabilitätskammer bestätigt die IQ, dass das Gerät, seine Sensoren, Versorgungseinrichtungen und Dokumentation den Spezifikationen entsprechen. Die OQ zeigt, dass die leere Kammer die erforderlichen Sollwerte erreicht und hält und dass die Alarme funktionieren. Die PQ weist nach, dass dies auch im Routinebetrieb mit einer repräsentativen Beladung der Fall ist.
In den Benutzeranforderungen lassen sich die meisten späteren Probleme vermeiden. Eine Spezifikation, in der die tatsächlich benötigten Bedingungen, die erwartete Beladung, die Messhäufigkeit sowie die Anforderungen an Überwachung und Daten aufgeführt sind, gibt jeder nachfolgenden Phase ein klares Akzeptanzkriterium.
Der Sollwert ist nicht das gesamte Volumen
Eine wiederkehrende Ursache für Missverständnisse ist die Bedeutung des Sollwerts. Der angezeigte Wert ist der Messwert des Regelsensors der Kammer, den die Steuerung zur Regelung von Heizung, Kühlung, Befeuchtung und Entfeuchtung verwendet. Er bedeutet nicht, dass jede Position im Arbeitsvolumen oder jede Probe zu jedem Zeitpunkt diesen Wert aufweist.
Zwei Größen beschreiben, wie die Bedingung verteilt ist. Stabilität oder Schwankung ist die zeitliche Veränderung an einem einzelnen Punkt. Einheitlichkeit ist der Unterschied zwischen Punkten des Arbeitsvolumens zum selben Zeitpunkt. Datenblätter geben in der Regel beide Werte an, gemessen in einer leeren Kammer, und ihre Interpretation erfordert Sorgfalt: In einigen Berichten wird die Einheitlichkeit als größte Abweichung vom Mittelpunkt angegeben, in anderen als Differenz zwischen dem höchsten und dem niedrigsten Messwert. Bei derselben Kammer ist der zweite Wert größer. Bevor eine Spezifikation mit der Toleranz von ± 2 °C der Leitlinie verglichen wird, sollte geprüft werden, welche Definition verwendet wurde.
Mapping: Wo und wie gemessen wird
EN IEC 60068-3-6, die sich mit der Bestätigung der Leistungsfähigkeit von Temperatur- und Feuchteprüfkammern befasst, ist eine praktische Referenz für das Mapping einer leeren Kammer. Sie fordert mindestens neun Temperatursensoren, jeweils einen in jeder Ecke des Arbeitsvolumens und einen in der Mitte, sowie mindestens fünfzehn Sensoren für Kammern mit mehr als 2.000 Litern. Die Feuchte wird in der Mitte gemessen; die Werte an den übrigen Punkten werden aus den lokalen Temperaturen abgeleitet, unter der Annahme, dass die absolute Feuchte im gesamten Volumen gleich ist. Nach der Stabilisierung werden über mindestens 30 Minuten mindestens zehn Messwerte in gleichen Zeitabständen erfasst; daraus werden Schwankung, Gradient und räumliche Abweichung berechnet.
Bei einer Stabilitätskammer wird das Mapping bei den tatsächlich verwendeten Bedingungen durchgeführt, beispielsweise bei 25 °C / 60 % rF, 30 °C / 65 % rF und 40 °C / 75 % rF, und nicht über den gesamten Betriebsbereich der Ausrüstung.
Ergebnisse aus der leeren Kammer beschreiben die Kammer, nicht die Studie. Sobald Proben geladen werden, verändern sich Wärmeaustausch und Luftstrom: Dichte Beladungen behindern die Luftzirkulation, große Massen benötigen länger zur Stabilisierung und geschlossene Behälter reagieren verzögert auf die Lufttemperatur. Aus diesem Grund wird das Mapping im Rahmen der PQ mit einer repräsentativen Beladung wiederholt (IEC 60068-3-7 behandelt Messungen in beladenen Kammern); außerdem wird die Beladungskonfiguration dokumentiert und im Routinebetrieb konstant gehalten: Regalpositionen, Abstände zu den Wänden und der freie Raum vor den Luftein- und -auslässen. Ein Mapping-Bericht ist nur für die darin dokumentierten Bedingungen gültig.
Türöffnungen, Wiederherstellung und Abweichungen
Jeder Probenahmezeitpunkt bedeutet, dass die Tür geöffnet wird. Die Leitlinie akzeptiert die daraus entstehenden Spitzen; die Qualifizierung sollte jedoch zeigen, wie lange die Kammer nach einem definierten Öffnen benötigt, um wieder innerhalb der Toleranz zu liegen, und wie viel länger dies bei voller Kammer dauert. Die Wiederherstellung hängt von der Luftführung und der Aufbereitungskapazität der Kammer sowie von der Beladung ab und wird daher am besten in der praktisch verwendeten Konfiguration gemessen. Bei 5 °C und darunter können Abtauzyklen des Kühlsystems ebenfalls kurze Spitzen verursachen; das Mapping bei diesen Sollwerten sollte daher mindestens einen vollständigen Abtauzyklus umfassen.
Durch Fehler verursachte Abweichungen sind eine gesonderte Angelegenheit. Um sie entsprechend den Anforderungen von ICH Q1A(R2) bewerten zu können, muss das Überwachungssystem eine Rekonstruktion von Beginn, Dauer und Ausmaß jeder Abweichung ermöglichen. In der Praxis bedeutet dies eine kontinuierliche Aufzeichnung von Temperatur und Feuchte, Alarme für obere und untere Grenzwerte sowie die Speicherung der Daten in einer Form, die für den Studienbericht abgerufen werden kann. Bei elektronischen Aufzeichnungen stellen der EU-GMP-Anhang 11 und für in den Vereinigten Staaten eingereichte Daten 21 CFR Part 11 zusätzliche Anforderungen an Audit-Trails und Datenintegrität.
Requalifizierung und die nächsten Schritte
Die Qualifizierung ist kein einmaliges Ereignis. Anhang 15 sieht vor, dass die Ausrüstung regelmäßig bewertet wird, um zu bestätigen, dass sie weiterhin qualifiziert ist. Änderungen wie ein Standortwechsel, umfangreiche Reparaturen, der Austausch der Steuerung oder ein neuer Sollwert werden über das Änderungsmanagement gesteuert und können eine teilweise Requalifizierung erforderlich machen.
Auch die regulatorische Grundlage entwickelt sich weiter. ICH hat eine einheitliche Q1-Leitlinie ausgearbeitet, die Q1A bis Q1F und Q5C zusammenführt; der Entwurf wurde im April 2025 veröffentlicht, die endgültige Fassung ist für Dezember 2026 geplant. Der Entwurf umfasst 30 °C / 75 % rF, die Bedingung für die Klimazone IVb. Laboratorien, die voraussichtlich unter dieser Bedingung arbeiten werden, können sie bereits in ihre Benutzeranforderungen und Mapping-Pläne aufnehmen, anstatt später eine Requalifizierung durchführen zu müssen.
Fazit
Eine sorgfältig qualifizierte Stabilitätskammer liefert der Qualitätssicherung mehr als ein Zertifikat. Sie liefert ein dokumentiertes Bild davon, wie sich die Bedingung über das Volumen, unter Beladung und nach einer Störung verhält. Dieses Bild macht einen Datensatz, der über mehrere Jahre erhoben wurde, belastbar.
Infokasten: Erwähnte Normen
– ICH Q1A(R2) – Stabilitätsprüfung neuer Wirkstoffe und Arzneimittel
– ICH Q1 (Entwurf, Schritt 2, April 2025) – Stabilitätsprüfung von Wirkstoffen und Arzneimitteln
– EU-GMP-Leitlinien (EudraLex Band 4), Anhang 15 – Qualifizierung und Validierung
– EU-GMP-Leitlinien (EudraLex Band 4), Anhang 11 – Computergestützte Systeme
– 21 CFR Part 11 – Elektronische Aufzeichnungen; elektronische Signaturen
– EN IEC 60068-3-6 – Bestätigung der Leistungsfähigkeit von Temperatur-/Feuchteprüfkammern
– IEC 60068-3-7 – Messungen in Temperaturkammern für Prüfungen A und B (mit Beladung)
Leitfaden zur IQ/OQ/PQ-Qualifizierung von Klimakammern: https://fdm-makers.com/en/chamber-qualification-established-iq-oq-pq-guide/
FDM Environment Makers
00071 Pomezia, Rome
Italien